Fenilalanina
Fenilalanina: es el aminoácido esencial precursor de la dopamina y la adrenalina, y la molécula que, en exceso, destruye el cerebro en la fenilcetonuria.
En 1934, una madre noruega llevaba meses diciéndoles a los médicos que sus dos hijos con retraso mental tenían un olor peculiar. Al bioquímico que finalmente los examinó —Asbjørn Følling— le bastó analizar la orina de los niños para encontrar allí el compuesto que su cuerpo generaba al no poder procesar correctamente un aminoácido —el fenilpiruvato—. Esos niños fueron los primeros pacientes con fenilcetonuria diagnosticados en la historia.
Lo que Følling descubrió ese año tenía una paradoja: el aminoácido que se acumulaba y estaba dañando el sistema nervioso de esos niños era también el punto de partida de la dopamina, la adrenalina y las hormonas que controlan el peso y el ritmo cardíaco. La misma molécula —en exceso, destructiva; en la cantidad correcta, imprescindible— era la que esos niños no podían procesar.
La fenilalanina es uno de los nueve aminoácidos esenciales que tu cuerpo no puede fabricar. Lo que la hace única entre ellos es que concentra en una sola molécula dos caras opuestas: es la materia prima de los mensajeros que permiten al cerebro funcionar y motivar, y es, para las personas con un defecto genético concreto, la molécula más peligrosa de la dieta.
¿Cuánta fenilalanina necesitas?
La OMS establece el requerimiento de fenilalanina y tirosina de forma conjunta en 25 mg por kg de peso corporal al día en adultos. Si pesas 70 kg, son 1.750 mg diarios entre ambas. Como la tirosina puede obtenerse a partir de la fenilalanina —pero no al revés—, es la fenilalanina la que fija el límite inferior del aporte.
¿Para qué sirve la fenilalanina?
Síntesis de tirosina. En el hígado, la fenilalanina se convierte en tirosina gracias a una enzima especializada —la fenilalanina hidroxilasa—. La tirosina puede obtenerse directamente de la dieta, pero si tu ingesta de tirosina es baja, tu organismo depende completamente de la fenilalanina para fabricarla. Esa conversión necesita una molécula de apoyo —la tetrahidrobiopterina (BH4)—; si esa molécula falla por un defecto genético, la fenilalanina se acumula aunque la enzima principal esté intacta.
La cadena de la dopamina y la adrenalina. A partir de la tirosina, tu cuerpo fabrica tres mensajeros que controlan el sistema de recompensa, la respuesta al estrés y el ritmo cardíaco —las catecolaminas: dopamina, noradrenalina y adrenalina—. El proceso ocurre en cadena: la tirosina se convierte en el compuesto que el cerebro usa para fabricar dopamina —la L-DOPA—; de la dopamina se forma la noradrenalina, y de ésta la adrenalina. Cada paso necesita herramientas específicas: vitamina C, vitamina B6 y tetrahidrobiopterina.
La dopamina regula la motivación y el movimiento voluntario. La noradrenalina y la adrenalina se fabrican sobre todo en las glándulas situadas encima de tus riñones —las glándulas suprarrenales—, y controlan el ritmo cardíaco, la presión arterial y la movilización de glucosa cuando tu cuerpo necesita reaccionar rápido.
Una cadena de cuatro pasos separa la fenilalanina de la adrenalina.
Melanina y pigmentación. En las células de tu piel especializadas en fabricar pigmento —los melanocitos—, la tirosina es la materia prima de la enzima que inicia la síntesis de melanina —la tirosinasa—. La melanina determina el color de tu piel, tu cabello y tu iris, y actúa como protector natural frente a la radiación UV. La forma más frecuente de albinismo, con ausencia total de pigmento en piel, pelo y ojos —el albinismo oculocutáneo tipo 1—, se produce por mutaciones en la tirosinasa que impiden esa síntesis aunque la fenilalanina y la tirosina estén disponibles en tu organismo.
Hormonas tiroideas. Las células del tiroides captan tirosina para incorporarla a la proteína que actúa como reserva de yodo antes de convertirse en hormona —la tiroglobulina—. A partir de ahí, el yodo se une a la tiroglobulina y produce las dos hormonas tiroideas —tiroxina (T4) y triyodotironina (T3)—, que regulan el conjunto de procesos con los que tu cuerpo mantiene sus funciones en reposo —el metabolismo basal—, la temperatura corporal y el ritmo cardíaco. Si tu ingesta de fenilalanina o tirosina es insuficiente, la producción de estas hormonas se resiente.
Fuentes alimentarias de fenilalanina
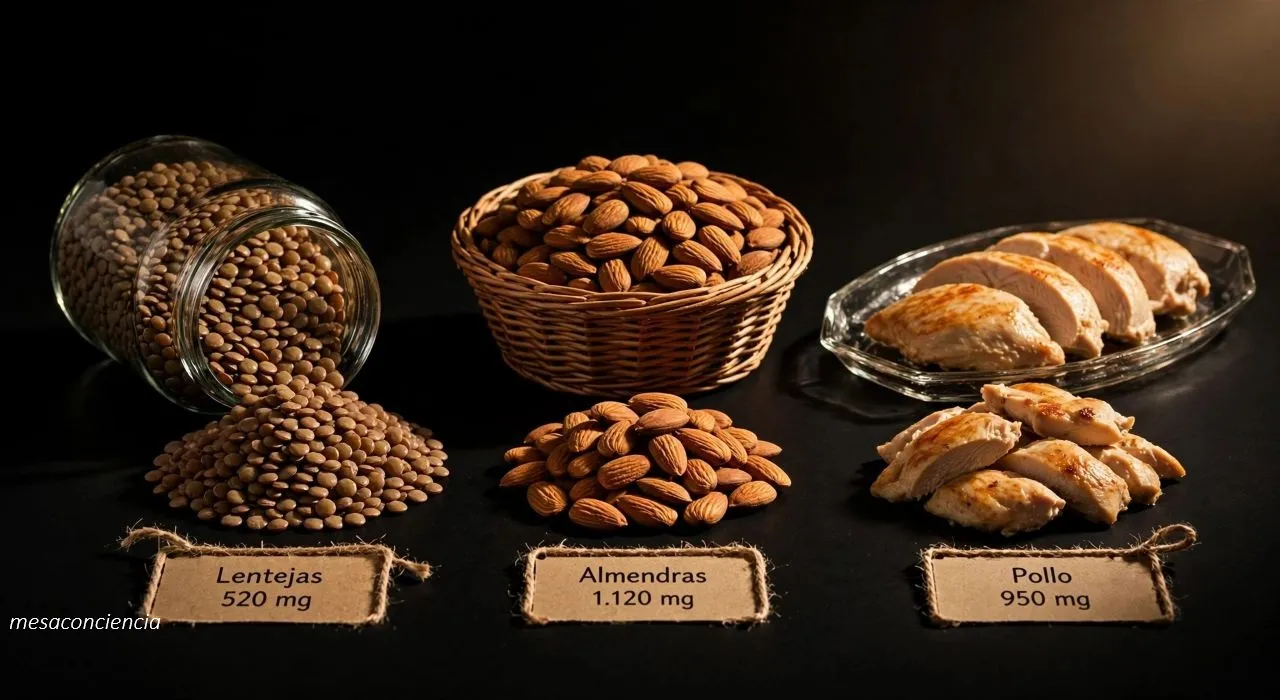
La fenilalanina está presente en todas las fuentes de proteína completa, con concentraciones especialmente altas en frutos secos y quesos curados:
| Alimento | Fenilalanina por cada 100 g |
|---|---|
| Queso parmesano | 1.400 mg |
| Almendras | 1.120 mg |
| Semillas de calabaza (crudas) | 1.100 mg |
| Pechuga de pollo (cocida) | 950 mg |
| Atún fresco (cocido) | 900 mg |
| Salmón del Atlántico (cocido) | 810 mg |
| Huevo entero (cocido) | 590 mg |
| Lentejas cocidas | 520 mg |
| Garbanzos cocidos | 480 mg |
Fuente: USDA FoodData Central. Valores aproximados.
El queso parmesano y los frutos secos tienen concentraciones de fenilalanina comparables o superiores a la carne. El edulcorante artificial presente en bebidas light y muchos productos procesados —el aspartamo— se descompone en el intestino liberando fenilalanina libre; de ahí la advertencia obligatoria en el etiquetado para personas con fenilcetonuria.
Fenilcetonuria: cuando la fenilalanina se vuelve tóxica
La fenilcetonuria (PKU) es el defecto hereditario más frecuente en Europa en el proceso de conversión de fenilalanina a tirosina, con una incidencia de aproximadamente 1 de cada 10.000 nacidos vivos. La causa es una mutación en el gen que codifica la fenilalanina hidroxilasa, que reduce o elimina la actividad de esa enzima. Sin ella, la fenilalanina se acumula en sangre y llega al cerebro.
El daño neurológico tiene dos explicaciones. La primera: en condiciones normales, la fenilalanina comparte con otros aminoácidos —tirosina, triptófano y otros— la misma proteína de transporte para cruzar el filtro que separa la sangre del cerebro —la barrera hematoencefálica—. Cuando la fenilalanina se acumula en exceso, ocupa ese transporte y deja sin paso a los demás. El cerebro recibe entonces menos de los materiales que necesita para fabricar sus mensajeros químicos.
La segunda: cuando la fenilalanina no puede seguir su camino habitual, el cuerpo la transforma por otras vías y genera compuestos —fenilpiruvato, fenilacetato y fenillactato— que son directamente tóxicos para las células de soporte del sistema nervioso y para el proceso de formación de la vaina protectora que recubre los nervios y permite que las señales viajen rápido —la mielinización—.
La fenilalanina no es tóxica en sí: lo es cuando se acumula sin poder seguir su camino.
Sin tratamiento, la PKU produce discapacidad intelectual grave, epilepsia y retraso psicomotor. Con detección precoz —la prueba del talón en recién nacidos identifica la acumulación en los primeros días de vida, antes de que el daño empiece— y tratamiento inmediato, el desarrollo neurológico es completamente normal. Es uno de los ejemplos más claros de cómo el diagnóstico a tiempo puede cambiar por completo el pronóstico de una enfermedad genética grave.
El tratamiento consiste en una dieta muy baja en fenilalanina: eliminar o restringir drásticamente la proteína natural y sustituirla por mezclas de aminoácidos sin fenilalanina. En algunas formas leves o moderadas, el cofactor BH4 en su forma de medicamento —la sapropterina— aumenta la actividad residual de la enzima y permite una dieta menos restrictiva.
¿Qué ocurre si te falta fenilalanina?
La deficiencia dietética de fenilalanina es excepcional en personas sin PKU: está distribuida en todas las fuentes proteicas. Su manifestación más directa sería la reducción en la síntesis de catecolaminas —que podrías notar como fatiga, dificultad para concentrarte y bajada del estado de ánimo— y en la producción de melanina, con una reducción del color de la piel y el cabello.
Para mí, pocas situaciones en la práctica dietista ilustran mejor la importancia de un solo aminoácido que la PKU: la misma cantidad de proteína que para una persona sana es simplemente nutritiva, para alguien con la enfermedad puede ser suficiente para desencadenar daño neurológico si no se detecta a tiempo.
Følling no buscaba la fenilalanina: la encontró en la orina de dos niños porque una madre insistió en que su olor era distinto. Lo que identificó en 1934 como la causa del daño neurológico resultó ser la misma molécula que, en la cantidad correcta, fabrica la dopamina, la adrenalina y las hormonas que regulan el metabolismo de cualquier persona sana.
Para uno de cada diez mil recién nacidos, es la molécula más vigilada de la dieta durante toda la vida. Para el resto, pasa completamente desapercibida.
Referencias
También te puede interesar
Agua
Agua: es el nutriente sin el que tu cuerpo falla en días; las necesidades reales van de 2 a más de 4 litros diarios según el ejercicio y el calor.
Leer artículo →
Fibra alimenticia
Fibra alimenticia: es la fracción vegetal que tu intestino no digiere pero que actúa sobre el tránsito, el colesterol, la glucemia y la microbiota.
Leer artículo →
Azufre
Azufre: es el tercer mineral más abundante del cuerpo, cuyas necesidades quedan cubiertas automáticamente con cualquier dieta que aporte proteínas suficientes.
Leer artículo →